Professioneller Lieferant von Kosmetikpeptiden | GENOPEP
Von der Probe bis zur Großbestellung: Eine Checkliste für die Beschaffung von Kupfertripeptid-1
Eine Checkliste für die Beschaffung von Kupfertripeptid-1 sollte fünf Entscheidungen miteinander verknüpfen: Definition des gewünschten Handelsprodukts vor der Musteranforderung; Validierung des Musters in der tatsächlichen Zusammensetzung und Verpackung; Qualifizierung des Lieferanten und der Dokumente; Genehmigung der Spezifikation und des Umfangs der ersten Großbestellung; anschließend Annahme, Freigabe und Überwachung jeder einzelnen Charge. Ein erfolgreiches Muster bedeutet nicht automatisch die Genehmigung eines noch nicht definierten Großbestellungsartikels.
Einführung
Der Wechsel von einer Probe des Kupfer-Tripeptids-1 zu einer Großbestellung von GHK-Cu ist nicht einfach eine Mengenänderung. Das Projekt geht von der Exploration zur kontrollierten Versorgung über. Entscheidungen, die während des Screenings noch tolerierbar waren – wie unvollständige Zusammensetzungsangaben, eine vorläufige Verpackung oder eine Probe aus dem vorhandenen Lagerbestand – können teuer werden, wenn die Rezeptur, die Verpackungsstudie, der Markteinführungstermin und die kommerzielle Lagerhaltung davon abhängen.
Die aktuelle Produktseite von Skinkind Cosmetics listet Kupfertripeptid-1 als Pulver und Lösung auf. Das Pulver wird hinsichtlich Form, Aussehen, HPLC-Reinheit, Verpackung und Lagerung beschrieben, die Lösung hingegen hinsichtlich Aussehen, anpassbarem Peptidgehalt, Verpackung und Lagerung.[1] Diese Unterscheidungen sind bei der ersten Anfrage relevant: Muster, genehmigte Spezifikation und Handelsprodukt müssen auf denselben definierten Lieferweg verweisen, andernfalls müssen die Unterschiede bewertet und dokumentiert werden.
Dieser Leitfaden befasst sich mit der Beschaffung kosmetischer Rohstoffe. Er behandelt nicht Injektionen, die medizinische Rekonstitution, die Selbstverabreichung oder die Dosierung von Fertigserum für Endverbraucher.
Der Fünf-Gate-Beschaffungsweg
| Tor | Zu treffende Entscheidung | Mindestnachweise für das weitere Vorgehen |
| 1. Beispieldefinition | Ist das Muster repräsentativ für den beabsichtigten Handelsartikel? | Produktname, Darreichungsform, Konzentrations- oder Reinheitsgrundlage, Chargennummer, Verpackung, Lagerung und verfügbare Dokumente |
| 2. Formelvalidierung | Passt das definierte Material zur tatsächlichen Rezeptur, zum Prozess und zur Verpackung? | Rezepturaufzeichnungen, Einsatzmenge, Zugabemethode, pH-Wert, Kompatibilität, Stabilität und Verpackungsbeobachtungen |
| 3. Lieferantenqualifizierung | Kann der Lieferant eine kontrollierte und nachvollziehbare kommerzielle Lieferkette gewährleisten? | Lieferantenidentität, Qualitätsinformationen, Spezifikationen, Technische Datenblätter (TDS), Sicherheitsdatenblätter (SDS), Analysezertifikate (CoA), Rückverfolgbarkeit und Änderungskommunikation |
| 4. Erstveröffentlichung | Ist die genaue Bestellung technisch und kommerziell genehmigt? | Genehmigte Spezifikation, Menge, Verpackung, Chargen- oder Lagerstatus, Lieferzeit, Versandplan und Empfangsbereitschaft |
| 5. Laufende Kontrolle | Ist jede gelieferte Charge geeignet und von gleichbleibender Qualität? | Wareneingangskontrollen, Freigabestatus, Abweichungen, Lieferantenleistung, Chargenhistorie und Prognoseaktualisierungen |
Die Kontrollpunkte sind zwar sequenziell, aber nicht voneinander isoliert. Eine Formelberechnung kann zeigen, dass die geforderte Konzentration nicht realisierbar ist. Eine Dokumentenprüfung kann ergeben, dass Muster und Handelsware unterschiedliche Spezifikationen aufweisen. Ein Versandplan kann eine Lagerbegrenzung am Empfangsort aufdecken. Jede dieser Erkenntnisse sollte vor dem nächsten Auftrag in der Projektdokumentation aktualisiert werden.
Gate 1: Definieren Sie den Handelsartikel, bevor Sie ein Muster anfordern.
Eine sinnvolle Musteranfrage beginnt mit dem Produkt, das das Team später erwerben möchte. Klären Sie, ob für das Projekt Pulver oder Lösung benötigt wird, welche Reinheit bzw. welcher Peptidgehalt angestrebt wird, ob ein Träger- oder Konservierungssystem verwendet werden soll, für welche Anwendung das Produkt gedacht ist, welcher Zielmarkt angestrebt wird, welche vorläufige Menge benötigt wird und welche Dokumentationsanforderungen bestehen. Steht das endgültige Format noch nicht fest, fordern Sie klar definierte Alternativen an, anstatt diese als gleichwertig zu behandeln.
Für die Probe selbst sind Produktname, Lieferantenartikel oder -qualität, Chargen- oder Losnummer, Nettomenge, Verpackung, Eingangsdatum, Lagerbedingungen, Verfallsdatum oder Informationen zu Nachprüfungen (falls zutreffend) sowie die beigefügten Dokumente zu dokumentieren. Eine Probe ohne Chargennummer kann zwar eine erste visuelle Prüfung unterstützen, ist aber für die Rohstofffreigabe nur bedingt geeignet, da sie nicht zuverlässig mit Chargendaten verknüpft werden kann.
Stellen Sie eine direkte Frage: „Wenn dieses Muster positiv ausfällt, welches konkrete Produkt würden Sie anbieten und liefern?“ Die Antwort sollte klären, ob das spätere Material dieselbe Form, Zusammensetzung, Spezifikation, dasselbe Herstellungsverfahren und dasselbe Verpackungskonzept aufweist. Falls nicht, definieren Sie, welche Unterschiede vor dem Kauf noch ausgeräumt werden müssen.
Gate 2: Validierung des Materials im realen Produktkontext
Die Auswertung von Proben sollte die konkreten Entwicklungsfragen des Projekts beantworten. Typische Beobachtungen umfassen die Übereinstimmung der Identität mit den Lieferanteninformationen, Handhabung, Löslichkeit oder Dispersion, Farbbeitrag, pH-Wert-Einfluss, Zugabereihenfolge, Prozesstemperaturexposition, Kompatibilität mit der Rezeptur, Konservierungsaspekte und Wechselwirkungen mit der vorgesehenen Endproduktverpackung.
Halten Sie Probencode, Lieferantencharge, Rezepturversion, Chargengröße, Einsatzmenge, Prozess, Verpackung und Beobachtungsdaten in einem Datensatz zusammen. „Das Kupferpeptid hat funktioniert“ ist kein übertragbares Ergebnis. „Lieferantenartikel X, Charge Y, mit dem definierten Anteil der kommerziellen Lösung in Rezepturversion Z gemäß dem dokumentierten Prozess“ ist ein Ergebnis, das von einem anderen Team überprüft werden kann.
Die Stabilität der Rezeptur und die Leistung des Endprodukts hängen weiterhin von der Validierung der Rezeptur ab. Ein technisches Datenblatt eines Lieferanten kann einen Ausgangspunkt bilden, ersetzt aber nicht die Stabilitäts-, Kompatibilitäts-, mikrobiologischen, verpackungs- und marktspezifischen Bewertungen des Herstellers.
Die Brücke vom Muster zum kommerziellen Produkt
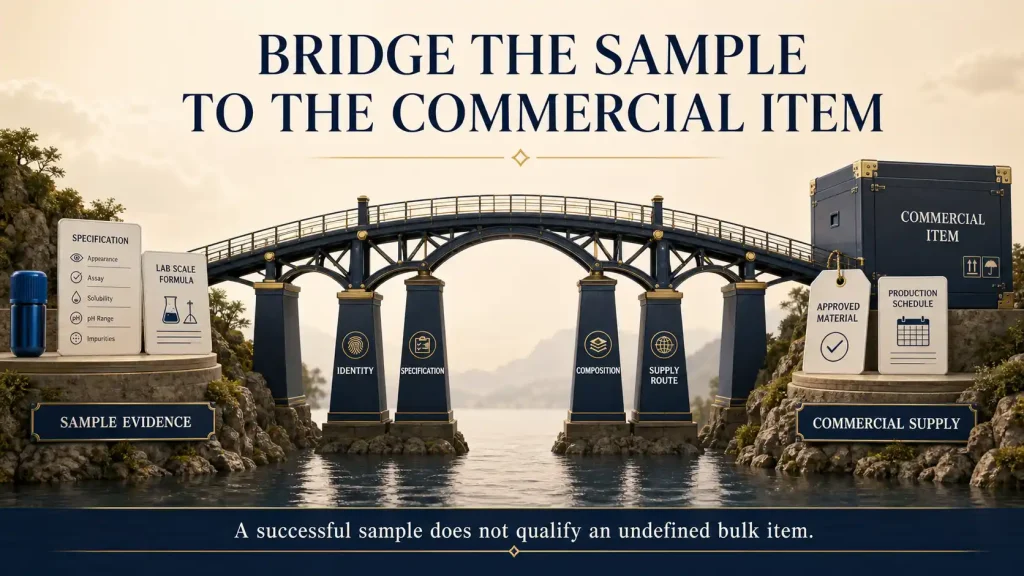
Die sauberste Übertragung von der Probe in die Massenproduktion erfolgt mit demselben Produkt und derselben Spezifikation. Ist dies nicht möglich, dokumentieren Sie jede Abweichung und entscheiden Sie, ob sie die Rezepturanpassung oder die Qualitätskontrolle beeinträchtigen kann. Häufige Abweichungen sind:
- Eine andere Charge als die gleiche, genehmigte Spezifikation.
- Eine Probe wird in ein kleines Fläschchen abgefüllt, während für kommerzielles Material eine größere Produktverpackung verwendet wird.
- Zuerst eine Stammlösung, dann eine individuell angepasste Konzentration.
- Einem provisorischen Träger- oder Konservierungssystem folgte eine kommerzielle Version.
- Zunächst ein Muster des Händlers, dann die direkte Lieferung durch den Hersteller.
- Eine Probe, die nach einer früheren Analysemethode oder Spezifikationsrevision geprüft wurde.
Nicht jede Änderung erfordert einen kompletten Neustart der Entwicklung. Der notwendige Aufwand sollte dem Risiko angemessen sein. Eine dokumentierte Änderung der Verpackungsgröße kann eine Empfangs- und Handhabungsbestätigung erfordern; eine Änderung der Zusammensetzung oder Konzentration kann eine Überarbeitung der Rezeptur notwendig machen; ein Lieferanten- oder Produktionswegwechsel kann eine Qualitätsprüfung und gezielte Revalidierung erforderlich machen.
Gate 3: Lieferanten und Dokumentenpaket qualifizieren
Die Lieferantenqualifizierung sollte auf die Inhaltsstoffe, die Projektphase, das Einkaufsvolumen und den Zielmarkt abgestimmt sein. Sie kann einen Lieferantenfragebogen, Angaben zur Unternehmens- und Produktionsidentität, Informationen zum Qualitätssystem, eine Spezifikationsprüfung, eine Dokumentenprüfung, eine Musterhistorie, die Kommunikationsleistung, gegebenenfalls Auditnachweise und eine Vereinbarung zur Änderungsmitteilung umfassen.
ISO 22716 bietet Leitlinien für die gute Herstellungspraxis (GMP) von Kosmetika hinsichtlich Produktion, Kontrolle, Lagerung und Versand. Die aktuelle Fassung wurde 2022 bestätigt.[2] Auch Health Canada hebt die kontrollierte Lagerung und Handhabung von Rohstoffen, Prüfungen nach festgelegten Standards sowie schriftliche Verfahren und Aufzeichnungen für Rohstoffe, Herstellung, Fertigprodukte und Vertrieb hervor.[3] Diese Quellen beschreiben die Ergebnisse von Qualitätssystemen; sie zertifizieren einen Lieferanten nicht allein aufgrund des Vorhandenseins eines Logos oder einer Normnummer in den Verkaufsunterlagen.
Fordern Sie Dokumente an, die Ihre Entscheidungen begründen, keine Standardmappe. Ein sinnvolles Set umfasst technische Datenblätter (TDS), Sicherheitsdatenblätter (SDS), Spezifikationen, repräsentative oder chargenspezifische Analysenzertifikate (CoA), vollständige INCI- oder Zusammensetzungsangaben, Angaben zur Lagerung und Haltbarkeit, Rückverfolgbarkeitsinformationen und projektspezifische behördliche Erklärungen. Prüfen Sie die Revisionsdaten und ob das Dokument für den beprobten und angebotenen Artikel relevant ist.
Gate 4: Genehmigte Spezifikation einfrieren und Änderungsregeln
Vor der ersten kommerziellen Bestellung sind die Materialspezifikationen zu genehmigen und festzulegen, welche Änderungen einer Benachrichtigung oder erneuten Genehmigung bedürfen. Relevante Änderungskategorien können beispielsweise Identität, Reinheit oder Peptidgehaltsgrenzen, Analysemethoden, Zusammensetzung von Trägerstoffen oder Konservierungsmitteln, pH-Bereich, Verpackungsmaterial, Herstellungsort, Produktionsweg, Haltbarkeit, Lagerung oder Kennzeichnung umfassen.
Die EU-Kosmetikverordnung schreibt vor, dass die Herstellung von Kosmetikprodukten den GMP-Richtlinien entsprechen muss und dass die Produktinformationsdatei eine Beschreibung des Herstellungsverfahrens sowie eine Erklärung zur GMP-Konformität enthalten muss.[4] Die Genehmigung von Inhaltsstoffen bleibt Teil der umfassenderen Fertigproduktkontrolle durch die verantwortliche Person und den Hersteller. Sie sollte nicht auf die Einholung eines Analysezertifikats nach dem Kauf reduziert werden.
Definieren Sie, wer für die technische, die Qualitäts- und die kommerzielle Zulassung zuständig ist. Der Einkauf kann die Bestellung koordinieren, sollte aber nicht allein über die Formelkompatibilität oder die analytische Akzeptanz entscheiden. Ein einfaches Zulassungsdokument sollte den zugelassenen Artikel, den Lieferanten, die Spezifikationsrevision, den Verwendungszweck, die erforderlichen Dokumente und die Genehmigenden ausweisen.
Gate 5: Freigabe der ersten Großbestellung
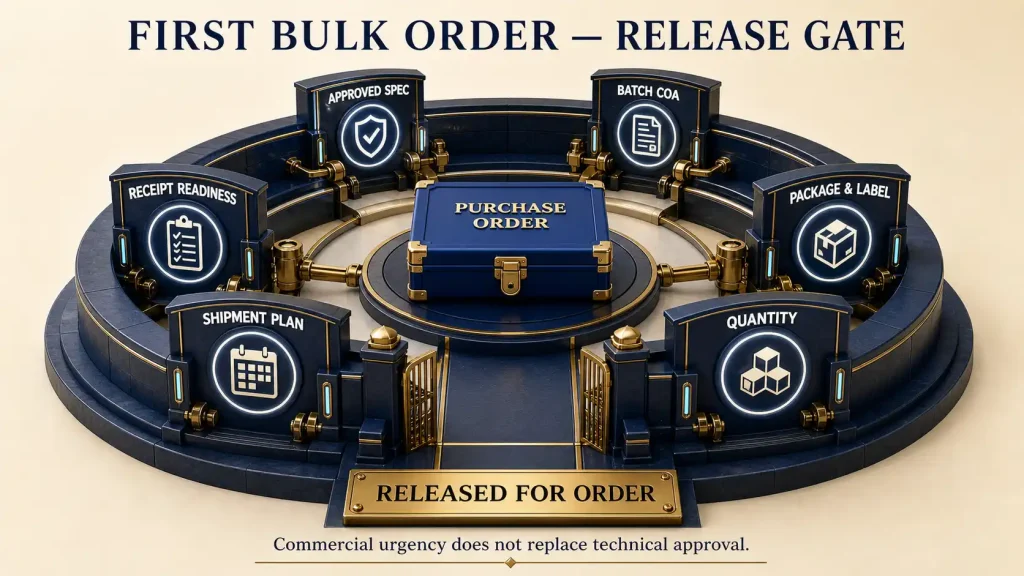
Die erste Großbestellung sollte erst freigegeben werden, wenn sechs Punkte geklärt sind: die genehmigte Spezifikation, das erwartete Chargen-Analysezertifikat, Verpackung und Etikettierung, Menge, Versandplan und Empfangsbereitschaft. Wirtschaftliche Dringlichkeit kann den Zeitplan oder eine Eskalation beeinflussen, sollte aber nicht stillschweigend eine technische Genehmigung außer Kraft setzen.
Genehmigte Spezifikation
Fügen Sie die genaue Revisionsnummer in der Bestellung oder im Einkaufssystem bei oder verweisen Sie darauf. Falls im Angebot des Lieferanten ein anderer Produktname, Code, eine andere Konzentration oder Qualität angegeben ist, gleichen Sie dies bitte vor der Bestellung ab.
Chargen-Analysezertifikat und Freigabegrundlage
Bitte prüfen Sie, welche Prüfungen im Analysezertifikat (CoA) der Peptidcharge aufgeführt werden, die Spezifikationsgrenzen, gegebenenfalls Referenzen zu Prüfmethoden und ob eine Vorversandprüfung erforderlich ist. Ein CoA dient als Chargennachweis gemäß einer Spezifikation; es ersetzt nicht die Genehmigung der Spezifikation selbst.
Verpackung und Etikett
Prüfen Sie die produktberührenden Materialien, die Verpackungsgröße, den Verschluss, den Originalitätsverschluss, den Licht- und Feuchtigkeitsschutz, die Sekundärverpackung, den Etiketteninhalt und die Chargenrückverfolgbarkeit. Stellen Sie sicher, dass die Verpackung am Empfangsort sicher gelagert und entsorgt werden kann.
Menge und Zeitpunkt
Verknüpfen Sie die Menge mit dem genehmigten Produktions- und Validierungsplan, einschließlich realistischer Verluste, Rückstellmuster und gegebenenfalls gerechtfertigter Sicherheitsbestände. Bestätigen Sie den Lagerbestand oder die Fertigung auf Bestellung, den Zeitpunkt der Qualitätsfreigabe, die Exportvorbereitung und den Liefertermin.
Versand- und Empfangsbereitschaft
Vereinbaren Sie die Transportbedingungen, die Handelsbedingungen, die erforderlichen Kennzeichnungen oder Schutzverpackungen, die Versanddokumente, die Ansprechpartner und die Vorgehensweise bei Zwischenfällen. Bestätigen Sie vor dem Versand, dass der Empfangsort über die erforderlichen Räumlichkeiten, kontrollierte Lagerbedingungen, Quarantänebestimmungen, einen Probenahmeplan und geschultes Personal verfügt.
Empfang, Quarantäne und Freigabe des Gewerbegrundstücks
Vergleichen Sie bei Wareneingang die Lieferung mit der Bestellung, dem Lieferschein, dem Etikett und der genehmigten Artikelnummer. Dokumentieren Sie Ankunftszeitpunkt und -zustand, Anzahl der Packstücke, Unversehrtheit der Siegel, äußere Beschädigungen, gegebenenfalls Transportnachweise, Chargennummer, Nettomenge und die Überführung in die vorgegebenen Lagerbedingungen. Lagern Sie das Material bis zum Abschluss des Freigabeverfahrens am Standort unter Quarantäne oder Sperrung.
Die GMP-Checkliste der FDA für Kosmetikinspektionen prüft, ob Rohstoffe und Primärverpackungen so gelagert und gehandhabt werden, dass Verwechslungen, Verunreinigungen oder Veränderungen verhindert werden; ob Behälter Angaben zu Identität, Charge und Kontrollstatus enthalten; ob Materialien anhand von Verfahren untersucht oder getestet werden; und ob Aufzeichnungen die Rohstoffe und deren Verwendung dokumentieren.[5] Die Checkliste dient als Leitfaden und ist kein Beweis dafür, dass ein universeller Wareneingangsprüfplan für jeden kosmetischen Inhaltsstoff geeignet ist.
Die Wareneingangskontrolle sollte durch die genehmigte Spezifikation, die Lieferantenqualifizierung, das Materialrisiko und die Standortverfahren definiert sein. Das Aussehen kann die Inspektion unterstützen, aber die charakteristische blaue Farbe allein erlaubt keine Bestimmung von Identität, Inhalt, Reinheit oder mikrobiologischer Qualität. Die Freigabe muss von einer autorisierten Person dokumentiert werden.
Die Beschaffung wird nach der ersten Lieferung fortgesetzt
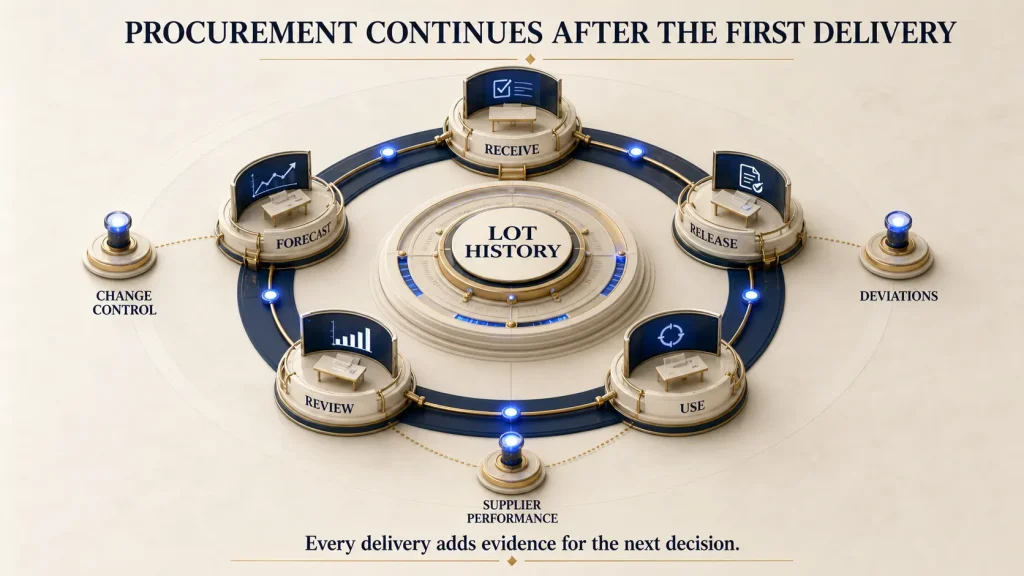
Die erste angenommene Charge bildet den Beginn der Lieferhistorie. Verfolgen Sie Lieferleistung, Dokumentationsgenauigkeit, Analysezertifikate (COA) im Rahmen der Spezifikationen, Verpackungszustand, Abweichungen, Reaktion auf Untersuchungen, Änderungsmitteilungen und Reklamationsbearbeitung. Überprüfen Sie diese Aufzeichnungen, bevor Sie die Bestellmenge ändern, die Wareneingangskontrolle reduzieren oder einen Liefervertrag verlängern.
Die Prognose sollte Lagerbestände, die unterstützte Haltbarkeit bzw. das Prüffenster, Lieferzeiten, Produktionspläne und Lagerkapazitäten miteinander verknüpfen. Große Sicherheitsbestände gewährleisten nicht automatisch eine zuverlässige Versorgung; sie können zu veralteten Lagerbeständen führen und die Flexibilität bei Änderungen von Rezepturen, Spezifikationen oder Marktanforderungen einschränken.
Abschließende Checkliste für die Beschaffung von Kupfertripeptid-1
| Kontrollpunkt | Vor der Genehmigung bestätigen |
| Probenidentität | Produkt-, Form-, Lieferantenartikel-, Chargen-, Verpackungs-, Lager- und Musterdokumente werden erfasst. |
| Kommerzieller Treffer | Die Muster- und Angebotsware stimmen überein, oder für jede Abweichung gibt es eine dokumentierte Überbrückungsentscheidung. |
| Formelbeweis | Verwendung von rückverfolgbaren Rezepturaufzeichnungen hinsichtlich Anwendungsniveau, Prozess, pH-Wert, Kompatibilität, Stabilität und Verpackungsarbeit |
| Lieferantenstatus | Die Lieferantenqualifizierung für die Risiko-, Markt- und kommerzielle Phase des Projekts ist abgeschlossen. |
| Normen | Die exakte, genehmigte Revision definiert Identität, Gehalt oder Reinheit, Prüfungen, Grenzwerte und anwendbare Methoden |
| Unterlagen | TDS, SDS, Spezifikation, COA-Format, Zusammensetzung, Lagerung, Rückverfolgbarkeit und erforderliche Deklarationen stimmen überein |
| Kontrolle ändern | Benachrichtigungs- und Wiedergenehmigungsauslöser sind für Änderungen der Zusammensetzung, Methode, des Standorts, der Route, der Verpackung und des Speichers definiert. |
| Bestellung | Produktcode, Menge, Verpackung, Preisgrundlage, Lieferzeit, Lieferbedingungen und erforderliche Dokumente sind eindeutig. |
| Versandstatus | Transportbedingungen, Schutzmaßnahmen, Kontakte, Dokumentation und Ablauf der Exkursion werden vereinbart |
| Empfang und Freigabe | Quarantäne, Inspektion, Probenahme, Tests, Lagerung, Transport und Freigabegenehmigung sind bereit. |
| Kontinuierliche Versorgung | Chargenhistorie, Abweichungen, Leistung, Lagerbestand, Prognosen und Änderungsmitteilungen werden überprüft. |
Häufig gestellte Fragen
1. Wird eine Großbestellung automatisch genehmigt, wenn eine Probe des Kupfer-Tripeptids-1 als positiv bewertet wurde?
Nein. Das Stichprobenergebnis gilt für eine definierte Stichprobencharge, Rezeptur und einen festgelegten Testkontext. Vor einer Großbestellung ist zu prüfen, ob das Handelsprodukt hinsichtlich Identität, Spezifikation, Zusammensetzung und Lieferweg mit der Stichprobe übereinstimmt. Eventuelle Abweichungen sind durch eine risikobasierte Analyse zu klären.
2. Welche Dokumente sollten einer Probe von Kupfertripeptid-1 beigefügt werden?
Fordern Sie mindestens so viele Informationen an, wie zur Identifizierung und Handhabung der Probe erforderlich sind: Produktname, Darreichungsform, Artikel des Lieferanten, Chargennummer, Spezifikation oder Abnahmekriterien, gegebenenfalls Informationen zur Lagerung, zum Verfallsdatum oder zu erneuten Prüfungen sowie die relevanten technischen Datenblätter (TDS), Sicherheitsdatenblätter (SDS) oder Analysezertifikate (CoA). Der genaue Umfang der Informationen hängt vom jeweiligen Projekt und Markt ab.
3. Kann die Handelscharge von der Mustercharge abweichen?
Ja. Muster und kommerzielle Bestellungen stammen oft aus unterschiedlichen Chargen. Wichtig ist, dass beide Chargen zum selben zugelassenen Produkt und derselben Spezifikation gehören und über eine nachvollziehbare Chargendokumentation verfügen. Bei Änderungen der Zusammensetzung, Konzentration, des Standorts, des Herstellungsverfahrens oder der Spezifikation ist vor der Verwendung eine entsprechende Überprüfung durchzuführen.
4. Wer sollte eine GHK-Cu-Großbestellung genehmigen?
Die Aufgaben variieren je nach Organisation, aber im Allgemeinen sollte das technische Personal oder die Formulierungsabteilung die Eignung der Rezeptur bestätigen, das Qualitätssicherungspersonal den Lieferanten, die Spezifikation und die Freigabegrundlage freigeben und der Einkauf die Geschäftsbedingungen genehmigen und die Bestellung ausführen. Verantwortlichkeiten und Eskalationsprozesse sollten dokumentiert werden.
5. Was sollte eine erneute Qualifizierung oder Rezertifizierung auslösen?
Auslöser können beispielsweise ein neuer Lieferant oder Produktionsstandort, eine Änderung der Materialform oder -zusammensetzung, eine Anpassung der Konzentration oder Spezifikation, eine Änderung der Analysemethode, eine Verpackungsänderung, wiederholte Abweichungen, ein negativer Trend, eine längere Lieferunterbrechung oder eine wesentliche Änderung der Fertigrezeptur sein. Definieren Sie die Auslöser im Voraus und passen Sie die Reaktion dem Risiko an.
CTA
Um von einer Probe des Kupfer-Tripeptids-1 zu einer kontrollierten kommerziellen Bestellung zu gelangen, senden Sie Skinkind Cosmetics bitte die benötigten Angaben zu Darreichungsform, Reinheitsgrad bzw. Konzentration, Anwendung, Zielmarkt, Entwicklungsstadium der Formulierung, Probenmenge, erwarteter Großbestellung, Verpackungspräferenzen, Dokumentenliste, Lieferort und gewünschtem Zeitplan. Genopep kann dann die Probenoptionen, Spezifikationen, Dokumentation, Verpackung und den Umfang der kommerziellen Lieferung abstimmen, bevor Ihr Team eine Großbestellung aufgibt.
Referenzen
1. Skinkind Cosmetics / GENOPEP. Kupfertripeptid-1: Produktinformationen (Pulver und Lösung), Spezifikationen, Verpackung, Versand und Lagerung. Produktseite
2. Internationale Organisation für Normung. ISO 22716:2007 Kosmetik – Gute Herstellungspraxis (GMP) – Leitfaden für die Gute Herstellungspraxis. Aktuelle Fassung bestätigt 2022. ISO-Dokumentation
3. Health Canada. Gute Herstellungspraxis (GMP) für kosmetische Produkte: Rohstoffkontrolle, Prüfung, schriftliche Verfahren, Lagerung und Dokumentation. Leitlinien der Regierung.
4. Europäisches Parlament und Rat. Verordnung (EG) Nr. 1223/2009 über kosmetische Mittel, einschließlich Artikel 8 über GMP und Artikel 11 über die Produktinformationsdatei. EUR-Lex-Konsolidierungstext. 5. US-amerikanische Arzneimittelbehörde (FDA). Leitlinien für die Gute Herstellungspraxis (GMP)/Checkliste für Inspektionen von Kosmetika: Rohstofflagerung, -prüfung, Kontrollstatus, Aufzeichnungen und Laborkontrollen. FDA-Leitfaden.